Jawaban singkat
Apa Itu Sindrom Marfan?
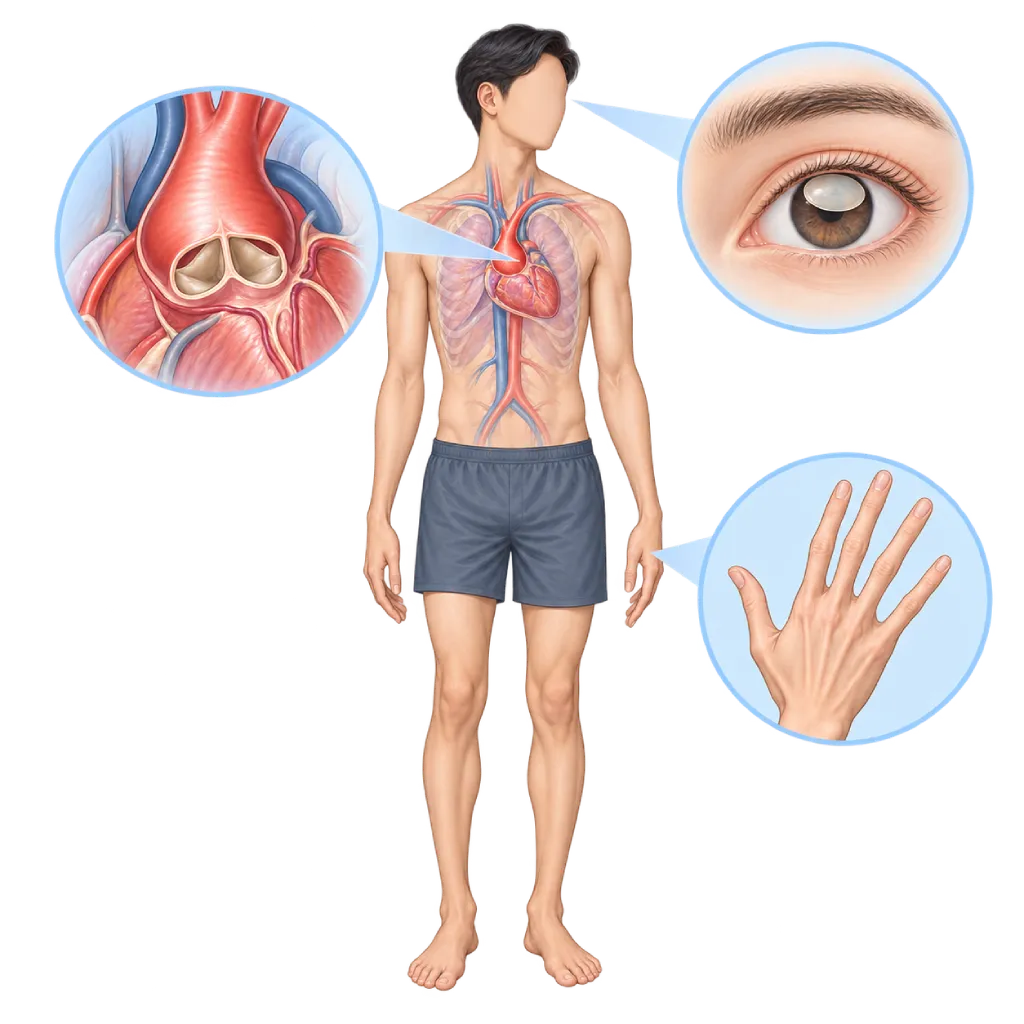
Sindrom Marfan adalah kelainan bawaan jaringan ikat akibat perubahan gen FBN1. Sindrom ini dapat melemahkan dan melebarkan aorta, menggeser lensa mata, serta membuat tubuh tinggi dengan lengan dan jari yang panjang.
Sumber informasiTanda yang Memerlukan Pertolongan Segera
- Nyeri dada, punggung, atau perut yang mendadak, hebat, dan terasa seperti robek
- Pingsan atau lemas mendadak disertai nyeri dada
- Sesak napas mendadak dengan nyeri dada di satu sisi
- Wajah mencong, bicara pelo, atau lemah separuh badan
- Penglihatan mendadak gelap atau seperti tertutup tirai
- Sesak berat saat istirahat atau tidak bisa berbaring datar
Bila tanda ini muncul, segera ke IGD terdekat atau hubungi Heart Attack Center 1500 258.
01 / Memahami kondisi
Mengenal Sindrom Marfan
Sindrom Marfan adalah kelainan bawaan pada jaringan ikat, yaitu jaringan yang menguatkan dan menyangga berbagai bagian tubuh. Penyebabnya perubahan pada gen FBN1 yang membuat protein fibrilin-1. Karena jaringan ikat ada di seluruh tubuh, sindrom ini dapat mengenai jantung dan pembuluh darah, mata, tulang, sendi, serta paru. Sindrom Marfan ditemukan pada sekitar 1 dari 5.000 orang, laki-laki maupun perempuan.
Dampak pada Aorta dan Katup Jantung
Bagian yang perlu diawasi secara khusus adalah aorta, pembuluh nadi besar yang keluar dari jantung. Pada sindrom Marfan, dinding aorta lebih lemah sehingga pangkalnya, tepat di atas katup aorta, perlahan melebar. Pelebaran ini disebut aneurisma aorta, yang dibahas di halaman Aneurisma Aorta. Bila terus melebar tanpa penanganan, lapisan dalam dinding aorta dapat robek. Keadaan gawat ini disebut diseksi aorta, yang dibahas di halaman Diseksi Aorta. Katup mitral juga sering melengkung ke arah serambi kiri (prolaps) dan dapat bocor.
Ciri pada Mata dan Tulang
Sekitar separuh penyandang mengalami pergeseran lensa mata (ektopia lentis), sering disertai rabun jauh berat. Ciri tulang meliputi tubuh tinggi dengan lengan, tungkai, dan jari yang panjang, dada cekung atau menonjol, tulang belakang melengkung, serta sendi yang lentur. Sebagian penyandang juga mengalami paru kolaps mendadak atau pelebaran selaput pembungkus saraf tulang belakang (ektasia dura) yang dapat menimbulkan nyeri pinggang. Ciri ini dapat bertambah seiring pertumbuhan dan berbeda pada setiap orang, bahkan dalam satu keluarga. Karena itu, sebagian orang baru terdiagnosis setelah dewasa atau setelah anggota keluarga lain didiagnosis.
Pemantauan Seumur Hidup
Sindrom Marfan belum dapat disembuhkan, tetapi dampaknya dapat dikendalikan. Pedoman European Society of Cardiology (ESC) 2024 dan American College of Cardiology/American Heart Association (ACC/AHA) 2022 menganjurkan pemeriksaan aorta berkala, obat yang mengurangi beban pada dinding aorta, serta operasi terencana sebelum aorta mencapai ukuran yang rawan robek. Dengan pemantauan teratur, banyak penyandang sindrom Marfan kini dapat bersekolah, bekerja, berkeluarga, dan hidup sampai usia lanjut. Penanganannya melibatkan dokter jantung, dokter bedah jantung, dokter mata, dokter ortopedi, dan konselor genetik.
02 / Memahami kondisi
Gejala yang Perlu Dikenali.
Gejala Umum
Pelebaran aorta umumnya tidak menimbulkan keluhan, sehingga ciri tubuh dan mata sering menjadi petunjuk awal.
- Tubuh tinggi dan ramping dengan lengan, tungkai, dan jari yang panjang
- Rabun jauh berat atau lensa mata bergeser dari tempatnya
- Dada cekung atau menonjol
- Tulang belakang melengkung ke samping (skoliosis)
- Sendi sangat lentur dan telapak kaki datar
- Guratan kulit (stretch mark) tanpa perubahan berat badan yang berarti
- Langit-langit mulut tinggi dengan gigi berjejal
03 / Memahami kondisi
Apa yang Menyebabkan Kondisi Ini?
- Perubahan (varian) pada gen FBN1 yang membuat fibrilin-1, protein penyusun jaringan ikat
- Diturunkan secara autosomal dominan: satu salinan gen yang berubah sudah cukup, dengan peluang 50% pada setiap anak
- Sekitar satu dari empat kasus muncul dari perubahan gen baru tanpa riwayat keluarga
- Fibrilin yang terganggu melemahkan dinding aorta, penyangga lensa mata, dan jaringan ikat lain
04 / Memahami kondisi
Siapa yang Lebih Berisiko?
Genetik
Memiliki orang tua dengan sindrom Marfan memberi peluang 50% untuk mewarisi perubahan gen FBN1. Riwayat diseksi aorta atau meninggal mendadak di keluarga menandakan risiko aorta yang lebih tinggi.
Medis
Tekanan darah tinggi yang tidak terkendali, katup aorta yang bocor berat, pelebaran aorta yang cepat, serta kehamilan dan masa setelah melahirkan menambah beban pada dinding aorta yang sudah lemah.
Gaya Hidup
Olahraga kontak, olahraga kompetitif berintensitas tinggi, angkat beban berat sambil menahan napas, merokok, dan penggunaan stimulan seperti kokain dapat memicu lonjakan tekanan pada aorta.
Kelompok yang Lebih Berisiko
- Anak dari Penyandang Sindrom Marfan: Setiap anak memiliki peluang 50% mewarisi perubahan gen, sehingga dianjurkan pemeriksaan jantung, mata, dan tes gen sejak dini.
- Perempuan yang Merencanakan Kehamilan: Kehamilan dan masa setelah melahirkan meningkatkan risiko diseksi aorta, sehingga konseling dan pemeriksaan aorta sebelum hamil dianjurkan.
- Keluarga dengan Riwayat Diseksi Aorta: Diseksi aorta atau meninggal mendadak pada usia muda di keluarga dapat menandakan penyakit aorta keturunan, termasuk sindrom Marfan.
- Remaja dan Dewasa Muda Bertubuh Sangat Tinggi: Postur sangat tinggi dengan lengan panjang, rabun jauh berat, atau dada cekung perlu diperiksa, terutama sebelum mengikuti olahraga kompetitif.
05 / Memahami kondisi
Bagaimana Diagnosis Ditegakkan?
Diagnosis sindrom Marfan memakai kriteria Ghent yang direvisi pada 2010. Dokter menggabungkan beberapa petunjuk: ukuran pangkal aorta yang dibandingkan dengan ukuran tubuh (skor Z), pergeseran lensa mata, hasil tes gen FBN1, dan skor ciri tubuh, misalnya bentuk dada, rentang lengan, serta tanda pada pergelangan dan ibu jari. Riwayat keluarga juga diperhitungkan.
Ekokardiografi mengukur pangkal aorta dan menilai katup. Pemeriksaan ini biasanya diulang 6 bulan setelah diagnosis untuk melihat kecepatan pelebaran, lalu setidaknya setahun sekali bila ukurannya stabil. CT atau MRI memetakan seluruh aorta sejak awal dan diulang berkala. Dokter mata memeriksa lensa dengan lampu celah. Tes genetik membantu memastikan diagnosis dan membedakannya dari kondisi serupa, seperti sindrom Loeys-Dietz dan sindrom Ehlers-Danlos tipe vaskular, yang memerlukan pemantauan berbeda. Setelah perubahan gen ditemukan, keluarga dekat dapat diperiksa lebih terarah.
Pemeriksaan Fisik
Dokter menilai ciri tubuh untuk menghitung skor sistemik, misalnya tanda pada pergelangan dan ibu jari, rentang lengan, bentuk dada, dan tulang belakang.
Ekokardiografi
Mengukur diameter pangkal aorta dan membandingkannya dengan ukuran tubuh (skor Z), serta menilai katup aorta dan katup mitral.
MRI Jantung
MRI memetakan seluruh aorta tanpa sinar X, sehingga cocok untuk pemantauan berulang pada usia muda.
CT-Scan Jantung
CT dengan kontras memetakan aorta dari dada sampai perut, terutama sebelum operasi atau bila bagian aorta tertentu tidak terlihat jelas.
Pemeriksaan mata dengan lampu celah oleh dokter mata setelah pupil dilebarkan, untuk mencari lensa yang bergeser.
Tes gen FBN1 dari sampel darah untuk memastikan diagnosis, membedakannya dari kondisi serupa, dan memeriksa keluarga.
06 / Memahami kondisi
Pilihan Penanganan.
Penanganan ditentukan dokter setelah evaluasi. Kategori berikut membantu Anda memahami pembicaraan dengan dokter.
Obat Penghambat Beta atau ARB
Kedua golongan obat ini mengurangi tekanan dan beban pada dinding aorta sehingga laju pelebarannya melambat. Dokter menentukan jenis, dosis, dan kemungkinan kombinasinya.
Pemantauan Aorta Berkala
Ekokardiografi, CT, atau MRI dijadwalkan untuk mengikuti ukuran aorta, sehingga operasi dapat direncanakan sebelum aorta rawan robek.
Operasi Penggantian Pangkal Aorta
Umumnya dianjurkan saat pangkal aorta mencapai sekitar 50 mm, atau sekitar 45 mm bila ada faktor risiko tambahan. Bila katup masih baik, katup asli dapat dipertahankan; bila tidak, dilakukan prosedur Bentall.
Perbaikan atau Penggantian Katup Mitral
Dipertimbangkan bila kebocoran katup mitral berat dan menimbulkan keluhan atau mengganggu fungsi pompa jantung.
Penanganan Mata, Tulang, dan Paru
Dokter mata, dokter ortopedi, dan dokter paru menangani pergeseran lensa, skoliosis, bentuk dada, serta paru kolaps sesuai kebutuhan.
Perencanaan Kehamilan
Konseling sebelum hamil membantu menilai risiko. Bila pangkal aorta sudah lebih dari sekitar 45 mm, operasi sebelum hamil biasanya disarankan.
Konseling Genetik
Membantu keluarga memahami pola pewarisan dan menentukan siapa yang perlu diperiksa, termasuk pilihan bila merencanakan kehamilan.
07 / Memahami kondisi
Komplikasi yang Perlu Dipantau.
Pelebaran Pangkal Aorta
Dinding aorta yang lemah perlahan melebar, umumnya tanpa keluhan. Pelebaran ini dipantau dengan pencitraan dan dibahas di halaman Aneurisma Aorta.
Diseksi Aorta
Robekan lapisan dalam dinding aorta yang menimbulkan nyeri hebat mendadak dan memerlukan pertolongan darurat. Dibahas di halaman Diseksi Aorta.
Kebocoran Katup Aorta dan Katup Mitral
Pangkal aorta yang melebar menarik katup aorta sehingga bocor, sedangkan katup mitral dapat prolaps. Kebocoran berat menimbulkan sesak dan perlu diperbaiki.
Gangguan Irama Jantung
Sebagian penyandang mengalami gangguan irama, terutama bila katup bocor berat atau fungsi pompa menurun, sehingga dokter dapat menganjurkan rekaman irama berkala.
Lensa Bergeser dan Lepasnya Retina
Lensa yang bergeser mengaburkan penglihatan. Penyandang juga lebih berisiko mengalami lepasnya retina, glaukoma, dan katarak pada usia lebih muda.
Paru Kolaps (Pneumotoraks)
Kantong udara kecil di puncak paru dapat pecah sehingga paru mengempis, ditandai nyeri dada di satu sisi dan sesak mendadak.
08 / Memahami kondisi
Apa yang Bisa Dilakukan?
- Jalani ekokardiografi dan pencitraan aorta sesuai jadwal, meski tidak ada keluhan
- Minum obat pelindung aorta secara teratur dan jangan menghentikannya tanpa petunjuk dokter
- Jaga tekanan darah sesuai target yang ditetapkan dokter
- Pilih olahraga ringan sampai sedang, seperti jalan kaki atau berenang santai, dan hindari olahraga kontak serta angkat beban berat
- Diskusikan rencana kehamilan dengan dokter jantung sebelum hamil
- Bawa catatan diagnosis dan beri tahu setiap dokter atau petugas IGD bahwa Anda menyandang sindrom Marfan
- Tidak merokok dan hindari stimulan seperti kokain atau amfetamin
- Ajak keluarga dekat menjalani pemeriksaan jantung dan konseling genetik
09 / Memahami kondisi
Kapan Harus ke Dokter?
Periksakan diri ke dokter jantung bila Anda atau anak Anda memiliki ciri berikut, atau bila ada anggota keluarga yang menyandang sindrom Marfan. Bila Anda sudah terdiagnosis, nyeri dada atau punggung yang mendadak dan hebat merupakan alasan untuk segera ke IGD.
- Tubuh sangat tinggi dan ramping dengan lengan dan jari panjang, disertai rabun jauh berat
- Lensa mata bergeser menurut hasil pemeriksaan dokter mata
- Pangkal aorta melebar atau katup mitral prolaps pada hasil ekokardiografi
- Orang tua, saudara kandung, atau anak menyandang sindrom Marfan
- Keluarga dengan riwayat diseksi aorta atau meninggal mendadak pada usia muda
- Rencana kehamilan pada perempuan penyandang sindrom Marfan
Jangan Menunggu bila Kondisinya Darurat.
Bila keluhan terasa berat atau muncul mendadak, segera ke IGD terdekat atau hubungi Heart Attack Center 1500 258, bukan menunggu janji temu.
10 / Pertanyaan umum
Hal yang Mungkin Anda Tanyakan.
Pertanyaan yang sering diajukan tentang sindrom Marfan.
Apakah sindrom Marfan bisa disembuhkan?
Sindrom Marfan belum dapat disembuhkan karena berasal dari perubahan gen. Namun, dampaknya dapat dikendalikan. Pemeriksaan aorta berkala, obat yang mengurangi beban pada dinding aorta, dan operasi terencana sebelum aorta mencapai ukuran rawan robek dapat mencegah diseksi aorta. Dengan penanganan seperti ini, banyak penyandang sindrom Marfan dapat bersekolah, bekerja, berkeluarga, dan hidup sampai usia lanjut.
Apakah penyandang sindrom Marfan boleh berolahraga?
Boleh, dan aktivitas fisik tetap dianjurkan. Pilih olahraga aerobik ringan sampai sedang, seperti jalan kaki, bersepeda santai, atau berenang santai. Hindari olahraga kontak, olahraga kompetitif berintensitas tinggi, dan angkat beban berat yang membuat Anda menahan napas, karena dapat menaikkan tekanan di aorta secara mendadak. Batas aman berbeda pada setiap orang, jadi diskusikan jenis olahraga dengan dokter jantung Anda.
Apakah perempuan dengan sindrom Marfan boleh hamil?
Banyak perempuan dengan sindrom Marfan menjalani kehamilan dengan baik, tetapi kehamilan memerlukan perencanaan. Kehamilan dan masa setelah melahirkan menambah beban pada aorta. Pedoman menganjurkan pemeriksaan aorta sebelum hamil. Bila pangkal aorta lebih dari sekitar 45 mm, operasi sebelum hamil biasanya disarankan. Selama hamil, ukuran aorta dipantau berkala oleh tim dokter jantung dan dokter kandungan.
Seberapa sering aorta perlu diperiksa?
Setelah diagnosis, ekokardiografi biasanya diulang 6 bulan kemudian untuk melihat kecepatan pelebaran. Bila ukurannya stabil, pemeriksaan dilakukan setidaknya setahun sekali. Bila ukuran mendekati ambang operasi atau melebar dengan cepat, pemeriksaan dilakukan lebih sering. CT atau MRI seluruh aorta juga diulang berkala untuk memantau bagian aorta yang tidak terlihat dengan ekokardiografi.
Apakah anak saya pasti mewarisi sindrom Marfan?
Tidak pasti. Sindrom Marfan diturunkan secara autosomal dominan, artinya setiap anak dari penyandang memiliki peluang 50% mewarisi perubahan gen. Anak yang tidak mewarisinya tidak akan menurunkan sindrom ini. Sekitar satu dari empat penyandang tidak memiliki riwayat keluarga karena perubahan gennya baru muncul. Konseling genetik membantu Anda memahami pilihan pemeriksaan anak dan perencanaan kehamilan.
Apa yang terjadi bila pangkal aorta perlu dioperasi?
Operasi dilakukan secara terencana untuk mengganti pangkal aorta yang melebar dengan pipa buatan. Bila katup aorta masih baik, dokter bedah dapat mempertahankan katup asli. Bila katup tidak dapat dipertahankan, pangkal aorta dan katup diganti bersamaan, yang dibahas di halaman Prosedur Bentall. Operasi terencana memiliki risiko yang jauh lebih rendah dibanding operasi darurat saat aorta sudah robek.
Sumber dan Tinjauan Medis
Ditinjau secara medis oleh dr. Radityo Prakoso, Sp.JP(K).
- Mazzolai L, Teixido-Tura G, Lanzi S, Boc V, Bossone E, Brodmann M, et al. 2024 ESC Guidelines for the management of peripheral arterial and aortic diseases. Eur Heart J. 2024;45(36):3538-700.
- Isselbacher EM, Preventza O, Hamilton Black J 3rd, Augoustides JG, Beck AW, Bolen MA, et al. 2022 ACC/AHA Guideline for the Diagnosis and Management of Aortic Disease: A Report of the American Heart Association/American College of Cardiology Joint Committee on Clinical Practice Guidelines. Circulation. 2022;146(24):e334-482.
- Loeys BL, Dietz HC, Braverman AC, Callewaert BL, De Backer J, Devereux RB, et al. The revised Ghent nosology for the Marfan syndrome. J Med Genet. 2010;47(7):476-85.
- Milewicz DM, Braverman AC, De Backer J, Morris SA, Boileau C, Maumenee IH, et al. Marfan syndrome. Nat Rev Dis Primers. 2021;7(1):64.
- Pitcher A, Spata E, Emberson J, Davies K, Halls H, Holland L, et al. Angiotensin receptor blockers and beta blockers in Marfan syndrome: an individual patient data meta-analysis of randomised trials. Lancet. 2022;400(10355):822-31.
- Regitz-Zagrosek V, Roos-Hesselink JW, Bauersachs J, Blomstrom-Lundqvist C, Cifkova R, De Bonis M, et al. 2018 ESC Guidelines for the management of cardiovascular diseases during pregnancy. Eur Heart J. 2018;39(34):3165-241.
Dokter yang Menangani Kondisi Ini
dr. BRM Ario S. Kuncoro, Sp.JP(K)
Ekokardiografi & Imaging Kardiovaskular
Cardiovascular Diagnostic Center +2 center
Fokus klinisEkokardiografi Lanjutan dan 3D · Ekokardiografi Transesofageal
Lihat Profil
dr. Suko Adiarto, Sp.JP(K), Ph.D.
Kardiologi Intervensi
Vascular Diagnostic and Therapeutic Center +1 center
Fokus klinisIntervensi Koroner · Intervensi Pembuluh Darah Perifer
Lihat Profil
dr. Radityo Prakoso, Sp.JP(K)
Pediatri dan Penyakit Jantung Bawaan
Congenital and Structural Heart Center
Fokus klinisKonsultasi Jantung Anak · Penanganan Penyakit Jantung Bawaan
Lihat Profil